Arzneimittelpolitik
AMNOG 2.0 statt nur Version 1.1: Warum Nutzenbewertung und Versorgungspraxis wieder näher zusammenrücken müssen
Der Reformdruck auf das AMNOG wächst. Der Diabetologe Professor Dirk Müller-Wieland und Aljona Specht von AstraZeneca diskutieren über methodische blinde Flecken, den Umgang mit Evidenz und mehr Verbindlichkeit im Verfahren. Ihr Fazit: Es braucht ein AMNOG 2.0 statt kleiner Korrekturen.
Veröffentlicht:
Die richtige Formel für das AMNOG 2.0 ist aus Sicht der Pharmaindustrie und Medizin noch nicht gefunden.
© Scanrail / stock.adobe.com
Frau Specht, in welchem Teil des politischen Lebenszyklus sehen Sie das AMNOG, das 2011 in Kraft getreten ist?
Specht: Das AMNOG wurde vor mittlerweile 15 Jahren eingeführt, und seitdem ist tatsächlich viel passiert. Zum einen ist die medizinische Entwicklung in den vergangenen Jahren rasant vorangeschritten. Therapiekonzepte sind komplexer geworden und Ärztinnen und Ärzte verfügen über mehr Therapiealternativen – etwa durch Präzisionsmedizin sowie den Einsatz von Biomarkern oder Scores bei chronischen Erkrankungen. Zum anderen leben wir in einer Zeit von geopolitischen Umbrüchen. Der Druck auf die nationalen Gesundheitssysteme nimmt dadurch zu. Deutschland darf daher seine Rolle als Standort von Produktion und Investitionen im internationalen Pharmamarkt nicht länger als selbstverständlich ansehen.
Herr Professor Müller-Wieland, wie fällt die Perspektive des Klinikers hierzu aus?
Müller-Wieland: Die von Frau Specht genannten Aspekte sind wichtig – ich möchte zwei ergänzen. Seit Tag 1 des AMNOG diskutieren wir über Verlässlichkeit und Transparenz des Verfahrens der frühen Nutzenbewertung. Ich halte diese Erwartungshaltung der forschenden Pharmaindustrie für nachvollziehbar – anderenfalls gibt es in der Medizin keine Innovationen.
Der andere Punkt ergibt sich aus meinem Fokus als Endokrinologe und Diabetologe mit Blick auf nicht übertragbare chronische Erkrankungen (NCD). Wir sehen im AMNOG einen Trend zu immer kleinteiligeren zweckmäßigen Vergleichstherapien (zVT). Dies befördert ein Silo-Denken, das immer weniger mit unserem klinischen Alltag zu tun hat. Es geht nicht allein darum, den Blutdruck zu senken oder den HbA1c. Sondern wir benötigen eine optimale risikostratifizierte prognoseverbessernde Therapiestrategie. In der pharmazeutischen Entwicklung wird dies längst berücksichtigt, nun muss sich dieser Trend auch in der Nutzenbewertung abbilden.
Das AMNOG besteht aus vielen Teilschritten – welcher von diesen wäre besonders überarbeitungsbedürftig?
Specht: Aus unserer Sicht gibt es an drei Stellen Reformbedarf. Der Gesetzgeber hat in den vergangenen Jahren wiederholt in die nutzenbasierte Preisfindung eingegriffen. Im Ergebnis haben wir jetzt die Situation, dass im ersten Schritt auf methodisch sehr elaborierte Art und Weise der Zusatznutzen bestimmt wird. Im zweiten Schritt kommen dann Kostendämpfungsinstrumente dazu, die von der Nutzenbewertung entkoppelt sind. Als Konsequenz hat der Zusatznutzen nicht mehr die Bedeutung, die er im Gesamtverfahren haben sollte. Das betrifft beispielsweise die Frage, wie die Positionen medizinischer Fachgesellschaften sowie von Patientenvertreterinnen und -vertretern systematisch im Prozess berücksichtigt werden. Ein dritter für uns wichtiger Punkt betrifft die Evidenz, die im Nutzenbewertungsverfahren berücksichtigt wird.
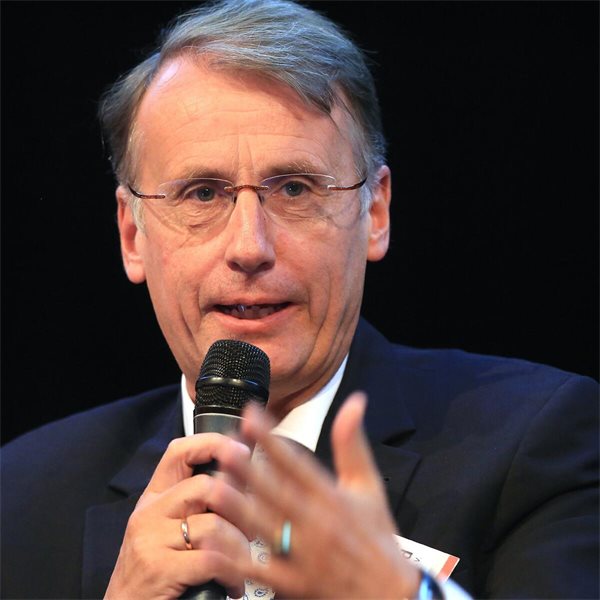
Prof. Dr. Dirk Müller-Wieland arbeitet als Endokrinologe und Diabetologe am Universitätsklinikum der RWTH Aachen. Er ist Past-Präsident der Deutschen Diabetes Gesellschaft.
© Stephanie Pilick
Hat der Gesetzgeber das eigentliche Ziel des AMNOG immer mehr aus dem Blick verloren?
Müller-Wieland: Ja und nein. Die Nutzenbewertung ist ein Anker für die anschließenden Preisverhandlungen. Das wird in Arztinformationssystemen oder in der Öffentlichkeit aber nicht hinreichend präzise kommuniziert. Dort wird die Nutzenbewertung oft mit der Frage gleichgesetzt, ob ein neues Medikament wirkt oder nicht. Darüber wird aber in der Zulassung entschieden, das ist nicht Gegenstand der Nutzenbewertung.
Einen weiteren wichtigen Punkt hat Frau Specht erwähnt: die Governance. Wir würden uns gerne als Fachgesellschaften im Verfahren noch mehr engagieren. Wir würden gerne präziser gefragt werden. Und zwar nicht nur nach dem Stand der Diabetestherapie im Allgemeinen, sondern auch nach der medizinisch sinnvollen zweckmäßigen Vergleichstherapie im Hinblick auf bestimmte neue Moleküle.
Frau Specht, der Gesetzgeber hat die Novellierungsbedürftigkeit des AMNOG erkannt. Werden dazu im aktuellen Pharma-Dialog auch die richtigen Fragen gestellt?
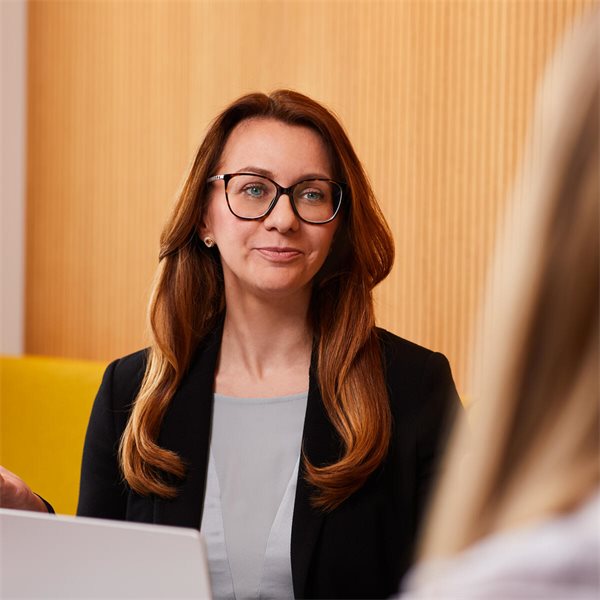
Aljona Specht, Head of Pricing & Market Access bei AstraZeneca Deutschland. Die studierte Biochemikerin und Molekularbiologin ist Mitglied der Geschäftsführung.
© AstraZeneca Deutschland
Specht: Wir waren als Unternehmen in den Pharma-Dialog eingebunden, was wir sehr begrüßen. Allerdings hätten wir uns mit Blick auf die Nutzenbewertung mehr von dem Verfahren erhofft. Aus unserer Sicht sind bisher nur kleine Schritte in die richtige Richtung erkennbar. Der aktuelle Vorschlag aus dem Bundesgesundheitsministerium lässt eine flexiblere Bewertung neuer Wirkstoffe nur im Falle besonderer Zulassungsformen zu. Zusätzlich zur bestehenden Orphan-Drug-Regelung würden davon nur 7 bis 10 Prozent der neuen Wirkstoffe profitieren; für das Portfolio von AstraZeneca wären die Auswirkungen sehr begrenzt. Wir erkennen bislang leider nur kleine Schritte in die richtige Richtung.
Der methodische Rahmen des AMNOG wird insbesondere durch die Arzneimittelnutzen-Verordnung geprägt. Ausschlaggebend sind hier Kriterien wie Mortalität, Morbidität, Lebensqualität und die Verringerung von Nebenwirkungen. Sehen Sie hier blinde Flecken in der Methodik?
Müller-Wieland: Die Kategorien an sich sind ausreichend. Das Problem ist ihre Füllung mit Inhalten. Hier liegt die Federführung insbesondere beim IQWiG. So sehr ich das Institut schätze, es ist nicht in das tägliche Versorgungsgeschehen direkt eingebunden. Das IQWiG legt regelmäßige Updates seines Methodenpapiers vor, zu dem dann auch Stellungnahmen eingeholt werden. Allerdings erkenne ich nicht einmal im Ansatz eine gemeinsame Entwicklung von Kriterien, die im Dialog entstehen würden. So kommt es zwischen den beteiligten Parteien immer wieder zu grundsätzlich unterschiedlichen Einschätzungen, beispielsweise bei Fragebögen zur Einschätzung der Lebensqualität. Hier sehe ich blinde Flecken – nicht bei der Methodik, sondern bei ihrer Umsetzung.
Hätten Sie ein Beispiel?
Müller-Wieland: Ich erinnere an die Diskussionen zum LDL-Cholesterin: Es wurden innovative Ansätze zur Cholesterinsenkung entwickelt und dann wurde der Parameter nicht anerkannt. LDL-Cholesterin ist ein kausaler und Prognose-relevanter kardiovaskulärer Risikofaktor. Das heißt, Prognose-verbessernde Faktoren sollten, zum Beispiel unter Morbidität, berücksichtigt werden.
Frau Specht, sehen Sie methodische blinde Flecken?
Specht: Ich stimme Herrn Müller-Wieland zu, würde aber noch einen Schritt weitergehen. Ich glaube, dass wir eine Erweiterung des Nutzenbegriffes anstreben sollten. Geboten wäre ein erweiterter Nutzenbegriff, in dem krankheitsassoziierte Risikofaktoren ausdrücklich als eigene Kategorie aufgenommen werden. Es geht bei der Verbesserung des Gesundheitszustands nicht nur um Symptome, die Patientinnen und Patienten unmittelbar spüren. Denn ein erhöhtes LDL kann in der Folge zu schweren Ereignissen führen, die eigentlich vermeidbar wären. Solche Endpunkte sind therapierelevant und haben einen intrinsischen Wert für Patientinnen und Patienten. Das sollte auch in der Nutzenbewertung anerkannt werden.
Im Rahmen des AMNOG liegen mittlerweile Erfahrungen aus mehr als 1000 Nutzenbewertungsverfahren vor. Wie groß ist aus Ihrer Sicht der Anteil des „Body of Evidence“, der aus methodischen Gründen nicht in die Nutzenbewertung einfließt?
Specht: Es gibt vielleicht eine Handvoll Verfahren, bei denen beispielsweise basierend auf patientenberichteten Endpunkten ein Zusatznutzen ausgesprochen wurde. Hier gibt es eine Vielzahl von K.O.-Kriterien in der IQWiG-Methodik, etwa in Bezug auf Lebensqualitäts- oder Symptom-Fragebögen – sowohl bei chronischen Erkrankungen als auch in der Onkologie. Dadurch wird Evidenz einfach liegengelassen. Ein anderes Beispiel ist die Nicht-Anerkennung von Endpunkten. In einigen Fällen werden gar komplette Studien nicht betrachtet, weil bestimmte methodische Anforderungen nicht erfüllt wurden. Unsere Forderung lautet daher, die bestverfügbare Evidenz konsequent nach ihrer Versorgungsrelevanz zu bewerten.
Und es geht uns nicht darum, dass automatisch jedem Messpunkt oder Endpunkt ein Zusatznutzen zugesprochen wird. Zentral ist, dass vorliegende Evidenz regelbasiert und sachgerecht in die Bewertung einfließt und nicht allein aufgrund sehr restriktiver methodischer Vorgaben unberücksichtigt bleibt.
Seit 2011 bei fast jedem Nutzenbewertungsverfahren dabei
Müller-Wieland: Ich bin seit 2011 im Bereich Diabetes und Fettstoffwechsel bis auf ganz wenige Ausnahmen bei jedem Nutzenbewertungsverfahren dabei gewesen. In fast jedem Verfahren hat es meiner Erinnerung nach beurteilungsrelevante Studien gegeben, die aus methodischen Gründen nicht angeschaut wurden. Aus formalen oder verfahrenstechnischen Gründen mag das richtig sein, weil das IQWiG eine spezifische Frage zu beantworten hat, nämlich den Vergleich zwischen einer neuen Substanz und der zVT. Dennoch halte ich es für diskussionsbedürftig, ganze Studien nicht zu berücksichtigen. Hier spielt auch der Wechsel der zVT im laufenden Verfahren eine wichtige Rolle. Die Beratung des pharmazeutischen Unternehmens durch den Gemeinsamen Bundesausschuss ist leider unverbindlich. Fünf Jahre später sagt man dann dem Unternehmen: Sorry, wir haben jetzt eine neue Vergleichssubstanz. So kann kein Vertrauen entstehen, sodass die Firmen das nötige Geld in die Hand nehmen, um gute Studien zu machen.
Frau Specht, bisher sind randomisierte, kontrollierte Studien der Goldstandard im AMNOG-Verfahren. Bei welchen Studiendesigns wäre mehr Flexibilität geboten?
Specht: Ich denke hier besonders an einarmige Studien, Single Arm Trials. Es gibt viele Konstellationen – etwa besonders vulnerable Patientengruppen mit schweren Erkrankungen – bei denen es unethisch wäre, eine Kontrolle als zweiten Arm laufen zu lassen. Ein anderes Beispiel sind Basket Trials – Studien, bei denen Studienteilnehmerinnen und -teilnehmer auf bestimmte molekulare Marker untersucht werden. Das muss nicht organbezogen geschehen. Wir denken in der Medizin bisher zu oft noch nach Facharztrichtungen oder Organen. Sinnvoller ist es dagegen, sich die Patientinnen und Patienten ganzheitlich anzusehen. Dennoch gab es in der Vergangenheit Fälle, in denen der G-BA Therapien getrennt nach Organen bewertet und dafür jeweils eine zweckmäßige Vergleichstherapie bestimmt hat.
Herr Professor Müller-Wieland, ändert sich das AMNOG-Spielfeld, insbesondere im Blick auf chronische Erkrankungen, wenn der GBA sich künftig offener zeigen würde gegenüber anderen Evidenzformen?
Müller-Wieland: Ein RCT ist für bestimmte neue Medikamente und Indikationen erst einmal der Goldstandard. Niemand hat ein Interesse, hier das Kind mit dem Bade auszuschütten. Nur gibt es Konstellationen und Fragestellungen, bei denen ein RCT weder sinnvoll noch machbar ist. Ich wünsche mir, dass die Konkretisierung in einem wirklichen Dialog erfolgen würde, an dem Fachgesellschaften und pharmazeutische Unternehmen beteiligt sind.
Nachgelagerte Nutzenbewertung: Umsetzung noch unklar
Das Bundesgesundheitsministerium erwägt eine nachgelagerte Nutzenbewertung, die drei bis vier Jahre nach der Zulassung stattfinden soll. Dazu sollen insbesondere Daten des Forschungsdatenzentrums Gesundheit (FDZ) herangezogen werden. Im Ergebnis soll dann der Erstattungspreis steigen oder sinken - oder unverändert bleiben. Was halten Sie von dieser Idee?
Specht: Ich tue mich mit einer Bewertung des BMG-Vorschlags schwer, weil viele Fragen der Umsetzung noch völlig unklar sind. Die wichtigen Stichworte sind hier erneut Verbindlichkeit, Verlässlichkeit und Planbarkeit. Wenn der zunächst zugesprochene Zusatznutzen nach drei bis vier Jahren basierend auf dem FDZ-Datensatz gegebenenfalls abgewertet oder sogar aberkannt werden kann, sind wir bei einer vierten Hürde angelangt. Eine nachgelagerte Wiederbewertung würde somit die Planbarkeit für forschende Unternehmen deutlich erschweren. Nochmal: Wir dürfen die Position Deutschlands im internationalen Wettbewerb nicht als Selbstverständlichkeit ansehen.
Herr Professor Müller-Wieland, wie beurteilen Sie die Chancen und Limitationen von Versorgungsdaten in diesem Kontext?
Müller-Wieland: Sehr zurückhaltend. Ich denke da beispielsweise an den FDZ-Datensatz. Patienten können in ihrer elektronischen Patientenakte Daten löschen oder verschatten. Das mag ihr gutes Recht sein, schränkt aber die Möglichkeiten der sinnvollen Evaluierung dieser Daten ein. Hinzu kommt, dass es weder zur Lebensqualität noch zu anderen klinischen Endpunkten in diesen Daten vollständige Patientencharakteristika gibt. Sehr kritisch sehe ich, wenn Real World Evidence (RWE) zu regulativen Zwecken genutzt werden soll. Falls der Gesetzgeber tatsächlich die klinisch-wissenschaftliche Aussagekraft eines RCT durch RWE widerrufbar machen will, hielte ich das für methodisch untragbar. Ein zusätzliches regulatives Element kann nicht auf einem schlechteren Datensatz aufsetzen als die Zulassungsstudie.
Verbindlichkeit im AMNOG-Verfahren schaffen
So viel steht fest: Die Bundesregierung möchte das AMNOG novellieren. Welche Ziele, welches „Mindset“ sollte bei der Weiterentwicklung des AMNOG maßstabsbildend sein?
Müller-Wieland: Drei Punkte sind wichtig. Die Regierung sollte Verbindlichkeit im AMNOG-Verfahren schaffen. Zweitens ist es dringend, sich in den Verfahren die Gesamtevidenz zu einem neuen Wirkstoff anzuschauen. Drittens wäre es sinnvoll, wenn die Expertise von Fachgesellschaften in diesem Prozess umfangreich eingebunden wird.
Specht: Ich möchte ebenfalls drei Punkte hervorheben. Ein innovationsfreundliches AMNOG muss ein AMNOG 2.0 sein, eine Version 1.1 wird nicht genügen. Die zweite Forderung ist die nach einer nutzwertorientierten Preisgestaltung, die nicht durch Sparinstrumente ausgehebelt wird. Dabei muss auch der Preis eines Medikaments in den USA in die Preisfindung in Deutschland einfließen – gewichtet nach Kaufkraftparitäten. Drittens sollten sich alle Änderungen der Methodik der Nutzenbewertung an der Versorgungsrelevanz im Sinne der Patientinnen und Patienten orientieren. Wir sind als forschendes Pharmaunternehmen bereit, in den Studienstandort Deutschland zu investieren, sofern die Rahmenbedingungen dafür stimmen.
Frau Specht, Herr Professor Müller-Wieland, vielen Dank für das Gespräch!
Impressum
Springer Medizin Verlag GmbH, Corporate Publishing, Heidelberger Platz 3, 14197 Berlin
› Geschäftsführung: Fabian Kaufmann, Dr. Cécile Mack, Dr. Hendrik Pugge
› Verantwortlich: Heike Bökenkötter, Text und Redaktion: Florian Staeck, Matthias Gabriel
© Springer Medizin Verlag. Die Springer Medizin Verlag GmbH ist Teil der Fachverlagsgruppe Springer Nature.
Mit freundlicher Unterstützung von AstraZeneca GmbH, Hamburg